Analyse de données RNA-seq : bulk, single-cell et spatiale
De l’expression différentielle aux trajectoires cellulaires et aux cartes tissulaires, Sycomia analyse vos données de transcriptomique pour répondre à votre question biologique, avec un rapport scientifique et des résultats interprétés.
RNA-seq bulk
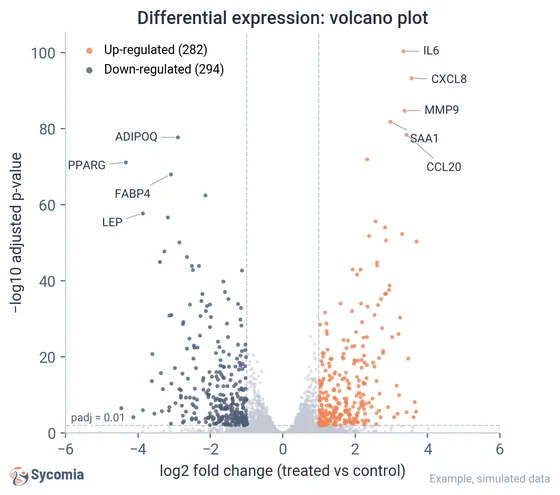
Le RNA-seq bulk séquence les ARN extraits d’un échantillon (tissu, culture cellulaire, biopsie, sang…). Il mesure le niveau d’expression moyen de chaque gène, pour des dizaines de milliers de gènes à la fois. C’est l’approche de référence pour comparer des conditions : traité contre contrôle, malade contre sain, plusieurs temps ou génotypes.
Exemples d’analyses
- Quantification et expression différentielleDes lectures brutes aux niveaux d’expression normalisés, avec un contrôle qualité à chaque étape, puis des modèles statistiques ajustés sur les facteurs de confusion, avec contrôle du taux de fausses découvertes (FDR).
- Enrichissement fonctionnelOntologie des gènes (GO), analyse des voies (KEGG, Reactome) et analyse GSEA, pour orienter l’interprétation biologique des variations d’expression.
- Isoformes, épissage et fusionsReconstruction des transcrits et nouvelles isoformes, épissage alternatif entre conditions, et détection des fusions de gènes en distinguant les vraies fusions des artefacts.
- DéconvolutionEstimation des proportions de types cellulaires au sein d’échantillons tissulaires complexes, pour révéler leur composition à partir de données bulk.
RNA-seq single-cell
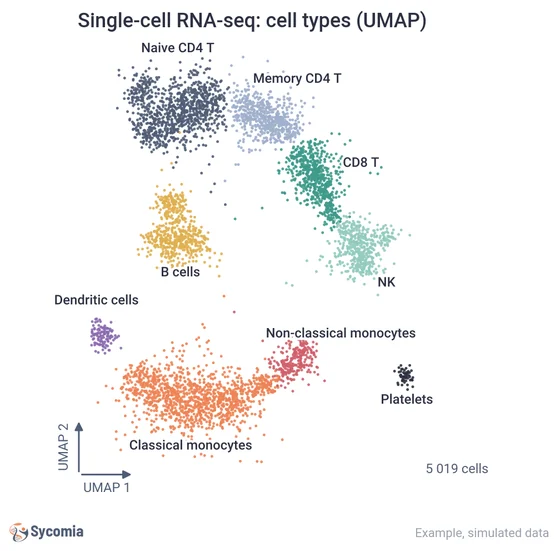
Le RNA-seq single-cell mesure l’expression des gènes cellule par cellule, sur des milliers à des centaines de milliers de cellules. Là où le bulk donne une moyenne, le single-cell révèle la diversité d’un échantillon : types et états cellulaires, populations rares, transitions d’un état à l’autre.
Exemples d’analyses
- Contrôle qualité, intégration et annotationFiltrage des cellules, détection des doublets, correction de l’ARN ambiant et des effets de lot, puis regroupement et annotation des types cellulaires, y compris des populations rares.
- Trajectoires et pseudo-tempsReconstruction des parcours de différenciation en ordonnant les cellules le long d’un pseudo-temps, et vélocité ARN pour estimer la direction des transitions.
- Comparaison entre conditionsExpression différentielle par type cellulaire en pseudo-bulk, et variation des proportions de types cellulaires entre vos groupes.
- Multi-omique single-cellIntégration de données CITE-seq, qui combinent ARN et protéines de surface dans les mêmes cellules, pour mieux caractériser l’identité des cellules.
Transcriptomique spatiale
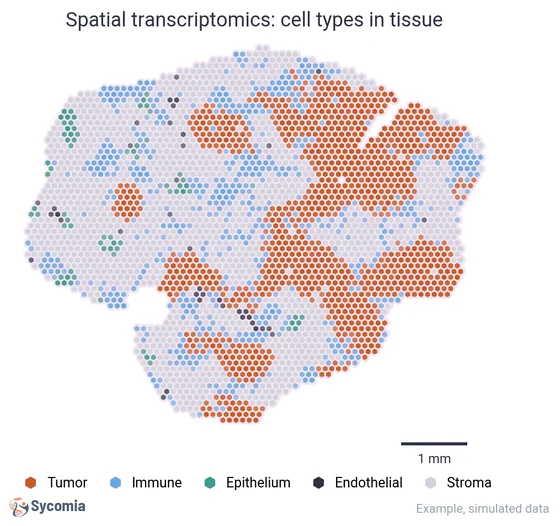
La transcriptomique spatiale mesure l’expression des gènes directement sur une coupe de tissu, en conservant la position de chaque mesure. On sait ainsi quels gènes sont exprimés, mais aussi où : au cœur d’une tumeur, à sa bordure, dans le stroma ou autour des vaisseaux. Elle complète le single-cell en replaçant les cellules dans leur environnement.
Exemples d’analyses
- Cartographie des types cellulairesEstimation des proportions de types cellulaires dans chaque spot par déconvolution, à partir d’une référence single-cell, pour cartographier leur répartition dans le tissu.
- Domaines spatiaux et gènes spatialement variablesIdentification de domaines spatiaux à partir de l’expression et de la position des spots ou des cellules, et détection des gènes dont l’expression suit un motif spatial.
- Segmentation cellulaireAnalyse d’images pour délimiter les cellules et leur attribuer les transcrits, afin d’obtenir des profils d’expression par cellule sur les technologies à haute résolution.
- Communication intercellulaireInférence des interactions ligand-récepteur entre cellules voisines, en tenant compte de leur proximité dans le tissu.
Votre analyse n’est pas dans la liste ? Nous construisons aussi des analyses sur mesure, adaptées à votre question biologique. Parlons-en
Questions fréquentes
Une autre question sur votre projet RNA-seq ? Écrivez-nous, un expert vous répond.
Nous contacterAnalysez-vous les données RNA-seq en lectures courtes et en lectures longues ?
Oui. Nous travaillons avec les lectures courtes et les lectures longues, particulièrement utiles pour reconstruire des transcrits complets et identifier de nouvelles isoformes.
Pouvez-vous nous aider à concevoir une expérience de RNA-seq ?
Oui. Avant le séquençage, nous pouvons vous conseiller sur le plan d’expérience et sur le choix entre approches bulk, single-cell et spatiale, pour que vos données puissent répondre à votre question biologique.
Peut-on combiner des données single-cell avec d’autres omiques ?
Oui. Nous intégrons des données multi-omiques mesurées dans les mêmes cellules, comme le CITE-seq (ARN et protéines de surface). Vos données single-cell peuvent aussi servir de référence pour d’autres données du projet : déconvolution de données bulk ou spatiales, ou intégration avec des données épigénomiques.
Que contient un rapport d’analyse RNA-seq ?
Le contrôle qualité, les résultats de chaque analyse avec des figures prêtes à publier, les tableaux de résultats et surtout l’interprétation biologique des résultats.
Mes données restent-elles confidentielles ?
Oui. Nous signons un NDA sur simple demande, avant tout échange de données. Vos données sont traitées sur nos propres serveurs, les données cliniques sont hébergées en France chez un hébergeur de données de santé certifié (HDS), et vos données sont effacées dans les 30 jours suivant la fin du projet, ou plus tôt à votre demande, conformément au RGPD.
Services associés
Parlons de votre projet RNA-seq
Bulk, single-cell ou spatial : parlez-nous de votre question biologique et de vos données, nous vous proposerons la bonne stratégie d’analyse.