Analyse de données d’épigénétique : méthylation, chromatine et génome 3D
Méthylation de l’ADN, accessibilité de la chromatine, fixation des facteurs de transcription et organisation 3D du génome : Sycomia analyse vos données d’épigénomique pour révéler la régulation derrière votre question biologique.
Méthylation de l’ADN
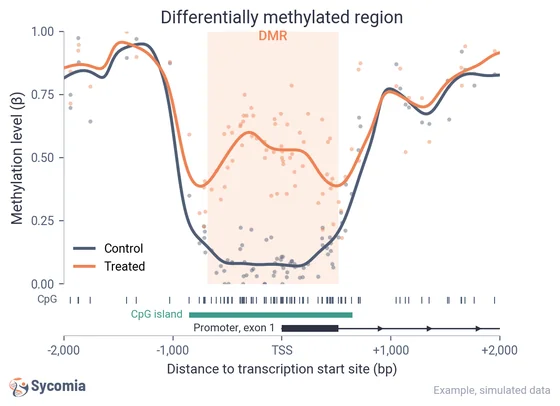
La méthylation de l’ADN est une marque chimique posée sur l’ADN qui module l’activité des gènes sans changer leur séquence. Elle varie avec le tissu, l’âge, l’environnement ou la maladie, ce qui en fait une source de biomarqueurs.
Exemples d’analyses
- WGBS, RRBS et EM-seqAlignement de haute qualité et détection de la méthylation pour les données de bisulfite sur génome complet, de bisulfite en représentation réduite et de conversion enzymatique (EM-seq).
- Méthylation différentielleIdentification robuste des régions dont la méthylation varie significativement entre conditions, pour la découverte de biomarqueurs épigénétiques.
- Horloges épigénétiquesEstimation de l’âge biologique avec des horloges de méthylation, de l’accélération du vieillissement et de ses liens avec la santé, les maladies et les expositions.
- Méthylation sur lectures longuesDétection directe de la méthylation sur les lectures longues Oxford Nanopore et PacBio, sans conversion chimique, résolue par allèle et par haplotype.
Accessibilité de la chromatine et facteurs de transcription
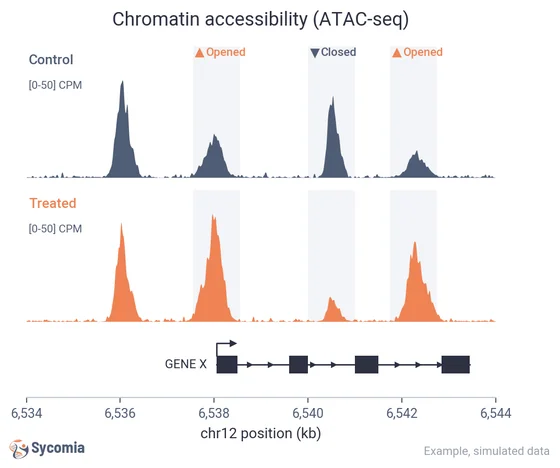
L’ADN est empaqueté dans la chromatine, qui peut être plus ou moins compacte. L’ATAC-seq repère les régions ouvertes, donc accessibles aux facteurs de transcription ; le ChIP-seq et le CUT&Tag localisent une protéine ou une marque d’histone précise sur le génome.
Exemples d’analyses
- ATAC-seq, ChIP-seq, CUT&TagUn contrôle qualité propre à chaque technique : distribution des tailles de fragments, enrichissement aux TSS, fraction de lectures dans les pics (FRiP) et lectures mitochondriales pour l’ATAC-seq ; déduplication et filtrage des régions blacklistées pour toutes.
- Détection de picsDétection précise des régions enrichies pour révéler les éléments régulateurs, les sites de fixation des facteurs de transcription et les modifications d’histones.
- Motifs et footprintingMotifs de séquence enrichis, empreintes des facteurs de transcription et variations d’accessibilité par motif, pour identifier les facteurs de transcription à l’œuvre.
- Accessibilité et fixation différentiellesLes régions qui s’ouvrent, se ferment ou gagnent une fixation entre vos conditions, testées sur un jeu de pics consensus avec des modèles statistiques adaptés aux données de comptage.
Génomique 3D
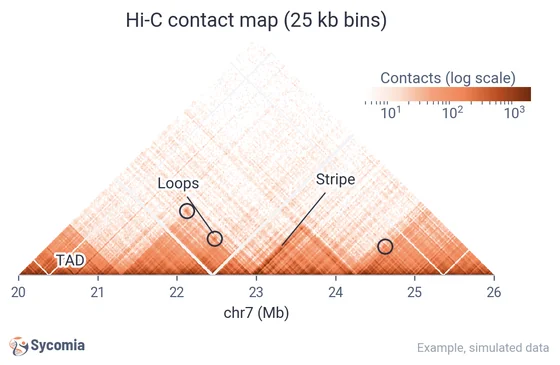
Dans le noyau, le génome est replié en trois dimensions : des régions éloignées sur l’ADN peuvent se toucher et réguler un gène à distance. Le Hi-C mesure ces contacts et révèle les compartiments, les domaines (TAD) et les boucles de chromatine.
Exemples d’analyses
- Hi-C et Capture Hi-CCartographie des interactions de la chromatine sur tout le génome (Hi-C) ou ciblée sur des promoteurs et des régions d’intérêt (Capture Hi-C).
- Compartiments, TAD et bouclesIdentification des compartiments A/B, des domaines topologiques (TAD) et des boucles de chromatine, et de leur rôle dans la régulation des gènes.
- Analyse différentielleComparaison des compartiments, des TAD et des boucles entre conditions, avec des cartes de contacts claires pour montrer les changements.
Épigénomique single-cell
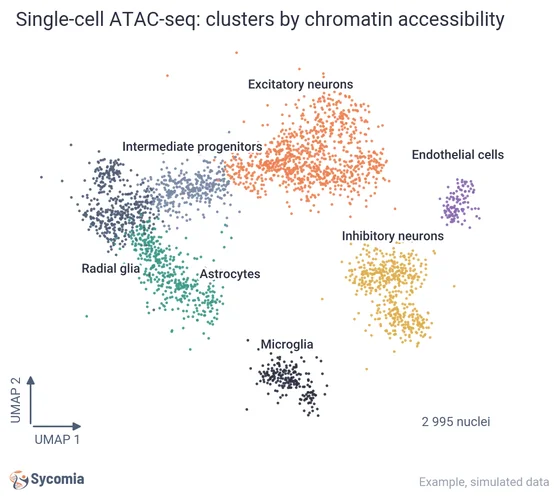
L’épigénomique single-cell mesure l’accessibilité de la chromatine ou la méthylation cellule par cellule. Elle révèle les programmes de régulation propres à chaque type cellulaire, y compris dans des populations rares.
Exemples d’analyses
- scATAC-seq et méthylation single-cellAnalyse de l’accessibilité de la chromatine et de la méthylation de l’ADN (scBS-seq, snmC-seq) à l’échelle de la cellule unique.
- Trajectoires épigénétiquesReconstruction des changements dynamiques de la chromatine ou de la méthylation le long des parcours de différenciation.
- Intégration avec le scRNA-seqAnalyse conjointe qui relie l’expression des gènes à l’accessibilité de la chromatine ou à la méthylation dans les mêmes populations.
Votre analyse n’est pas dans la liste ? Nous construisons aussi des analyses sur mesure, adaptées à votre question biologique. Parlons-en
Questions fréquentes
Une autre question sur votre projet ? Écrivez-nous, un expert vous répond.
Nous contacterQuelles technologies de méthylation de l’ADN analysez-vous ?
Le séquençage bisulfite du génome complet (WGBS), le séquençage bisulfite de représentation réduite (RRBS), le séquençage enzymatique (EM-seq) et la détection directe sur lectures longues Oxford Nanopore et PacBio.
Pouvez-vous estimer l’âge biologique à partir de la méthylation ?
Oui. Nous utilisons des horloges de méthylation de l’ADN pour estimer l’âge biologique et évaluer l’accélération du vieillissement et ses liens avec la santé, les maladies ou les expositions.
Analysez-vous les données d’épigénomique single-cell ?
Oui : scATAC-seq et méthylation de l’ADN single-cell (scBS-seq, snmC-seq), trajectoires épigénétiques et intégration avec le RNA-seq single-cell.
Mes données restent-elles confidentielles ?
Oui. Nous signons un NDA sur simple demande, avant tout échange de données. Vos données sont traitées sur nos propres serveurs, les données cliniques sont hébergées en France chez un hébergeur de données de santé certifié (HDS), et vos données sont effacées dans les 30 jours suivant la fin du projet, ou plus tôt à votre demande, conformément au RGPD.
Services associés
Parlons de votre projet d’épigénétique
Méthylation, chromatine ou génome 3D : parlez-nous de votre question biologique et de vos données, nous vous proposerons la bonne stratégie d’analyse.